《실험의학저널》(2026년, DOI: 10.1084/jem.20251898)에 발표된 한 연구는 전 암종 화학-유전학 통합 분석을 통해 구체적인 질문 하나에 답했다. 어떤 종양이 그 파라로그(paralog) 단백질인 CBP보다 후성유전학적 효소 EP300에 더 의존하는지, 그리고 이러한 의존성이 어떤 유전적 상태에 의해 결정되는지이다. 연구에 따르면 PI3K–AKT–mTOR 경로가 이상 조절된 골육종 세포는 EP300 선택적 분해에 높은 민감성을 보이며, AKT는 EP300과 CBP, H3K27ac를 재배치하여 전사 프로그램을 재편성한다. AKT 억제제와 EP300 분해는 체외 및 정위 이식 모델에서 시너지 효과로 종양 성장을 억제했다. 증거는 세포주, 환자 유래 이종이식 및 마우스 모델에서 도출된 것으로, 아직 전임상 연구 단계에 해당한다.
연구 배경: 표적 치료제가 부재한 골종양
골육종은 침습성 골종양으로, 전이 또는 재발 환자의 생존율은 오랫동안 낮은 수준에 머물러 있으며 현재 승인된 표적 치료제가 없다. 이 종양의 게놈은 매우 불안정하여 TP53, RB1 돌연변이와 c-MYC, CDK4, CCNE1, AKT1 증폭, 그리고 PTEN 결실이 흔히 관찰된다.
이러한 변화 중 PI3K–AKT–mTOR 경로의 이상은 반복적으로 나타난다. 그러나 AKT 억제제를 단독으로 사용할 경우, 체내에서 종양 성장에 대한 효과는 제한적이다.
또 다른 단서는 후성유전학에서 비롯된다. EP300과 CBP는 파라로그 관계의 라이신 아세틸전이효소로, 활성 인핸서와 프로모터의 표지인 H3K27ac를 공동으로 촉매한다. 두 단백질은 종양에서 흔히 동시에 발현되지만, 일부 종양은 그중 하나에만 의존한다. 기능 도메인의 아미노산 서열이 매우 유사하기 때문에 전통적인 저분자 억제제로는 구별하기 어렵고, 이는 선택적 개입의 여지를 제한한다.
연구 목적: EP300에 의존하는 종양 유형 규명
저자들은 이전에 EP300을 선택적으로 분해하는 PROTAC 분자 JQAD1을 개발하였고, 신경모세포종에서 단일제 활성을 관찰한 바 있다. 본 연구가 답하고자 하는 것은 다음과 같다. 신경모세포종 외에 어떤 종양 계통이 EP300에 더 의존하는가? 이러한 의존성은 어떤 유전적 상태에 의해 결정되는가? 병용 투여를 통해 효과를 증폭시킬 수 있는가?
연구 방법(간략)
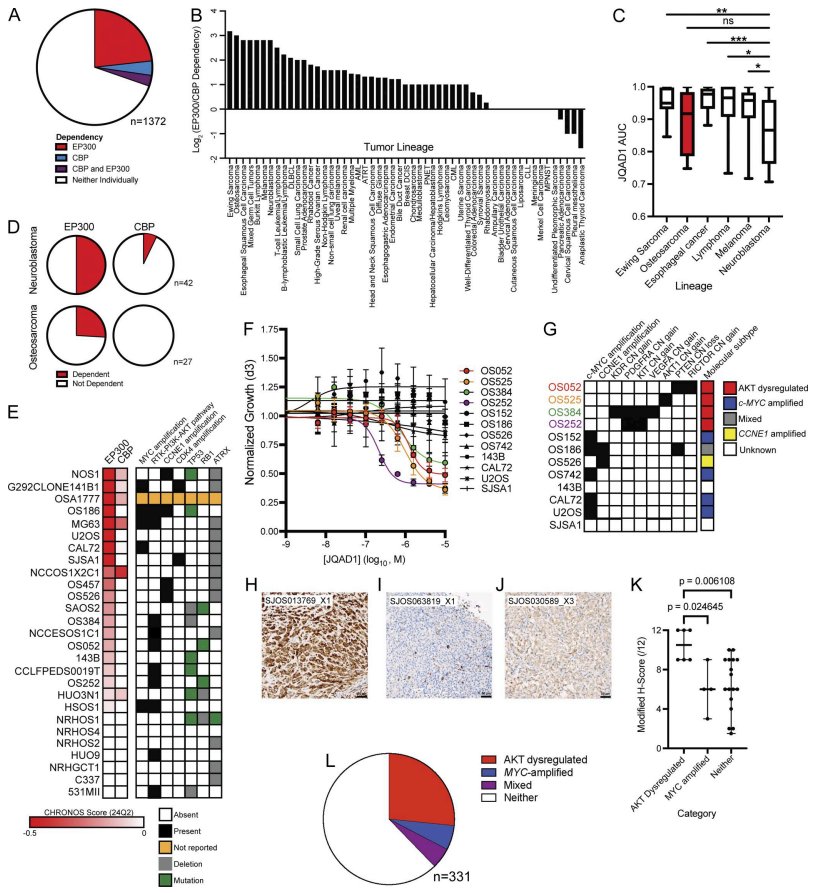
연구는 여러 층위로 전개되었다. 먼저 암 의존성 지도(DepMap 24Q2)의 1,372개 세포주 CHRONOS 점수를 활용하여 EP300과 CBP의 유전적 의존성을 비교하였다. 이어서 544개 세포주의 PRISM 스크리닝에서 JQAD1의 활성을 조사하였다.
기전 수준에서 저자들은 저계대 골육종 PDX 유래 세포주를 사용하여 Western blot, RNA-seq, ChIP-seq 및 CRISPR 녹아웃을 통해 AKT 활성이 EP300, CBP 및 H3K27ac의 게놈 분포에 미치는 영향을 분석하였다. 병용 투여는 체외 용량 매트릭스, 871~912개 세포주의 고처리량 스크리닝, 그리고 정위 골육종 이종이식 마우스에서 검증되었다.
핵심 발견: AKT가 후성유전학적 효소를 재배치하여 의존성을 형성한다
EP300이 더 보편적인 의존성이다. 1,372개 세포주에서 EP300을 녹아웃하면 314개 세포주(23%)의 fitness가 감소한 반면, CBP 녹아웃은 61개 세포주(4%)에 그쳤다. 계통별로 정렬하면 대부분의 종양 계통이 EP300에 더 의존한다. 골육종 세포에서는 25.9%(7/27)가 EP300에 의존하며, CBP에 의존하는 세포주는 없었다.
의존성은 AKT 경로 이상과 관련된다. 단일 유전자 돌연변이로는 EP300 의존성을 설명할 수 없지만, EP300에 의존하는 여러 골육종 세포주가 PTEN 결실, AKT1 증폭, RICTOR 증폭 또는 RTK 복제수 증가를 보유하고 있었다. 저자들은 이를 통칭하여 "AKT 이상 조절"이라 명명하였다. 27예의 PDX 중 AKT 이상 조절로 예측된 경우 인산화 AKT(Ser473) 면역조직화학 신호가 유의하게 증가하였으며, 331예의 인간 골육종 시퀀싱 데이터 중 88예(약 27%)에서 동일한 유형의 변화가 존재하였다.
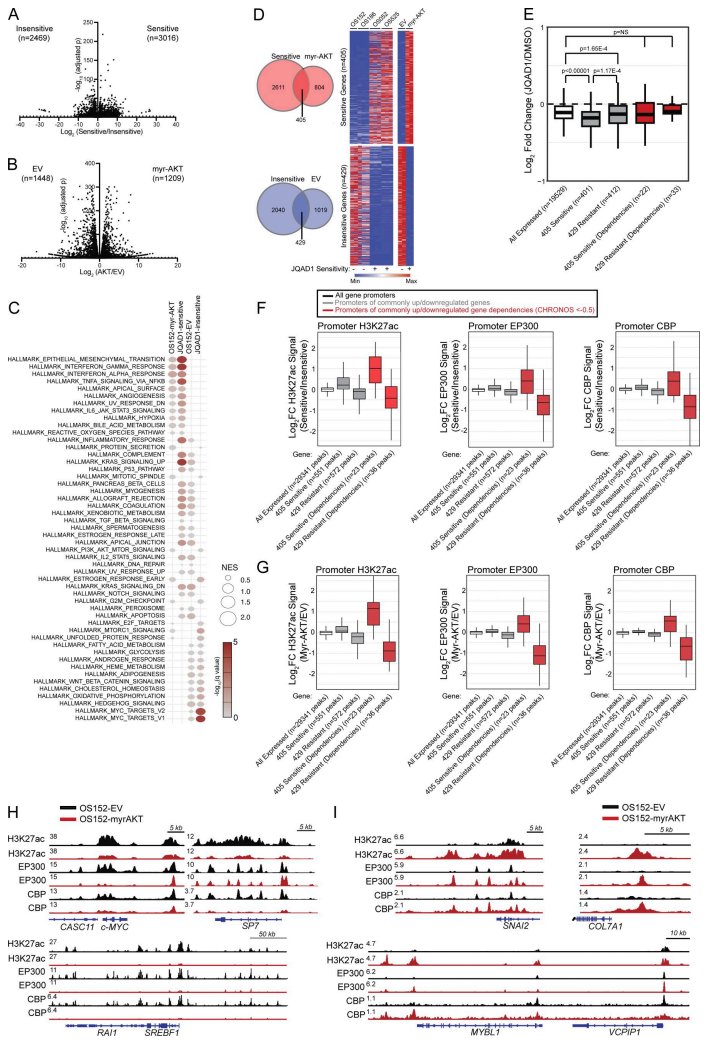
AKT 활성만으로 민감성을 부여하기에 충분하다. c-MYC 증폭으로 JQAD1에 민감하지 않은 세포에 구성적 활성형 myr-AKT1을 도입하면, JQAD1에 대한 용량 의존적 성장 억제가 나타나며 EP300 분해가 동반되었다. 이 효과는 c-MYC 과발현에 의존하지 않으며 CRBN 발현 수준에도 의존하지 않았다.
기전은 전사 재배치이다. ChIP-seq 결과, AKT 발현은 EP300, CBP 및 H3K27ac를 c-MYC, SP7, SREBF1 등의 부위에서 이탈시켜 SNAI2, COL7A1, MYBL1 등의 부위로 재분포시켰다. 이렇게 새롭게 농축된 부위에 대응하는 유전자는 바로 AKT 이상 조절 세포가 의존하는 유전자였다. 다시 말해, AKT는 인핸서 배치를 재작성함과 동시에 세포의 "약점"도 재작성한 것이다.
혁신점: 단일제에서 시너지로, 그리고 예측 표지 제시
본 연구의 진전은 "누가 민감한가"에서 "왜 민감하며 어떻게 증폭할 수 있는가"로 나아간 데 있다.
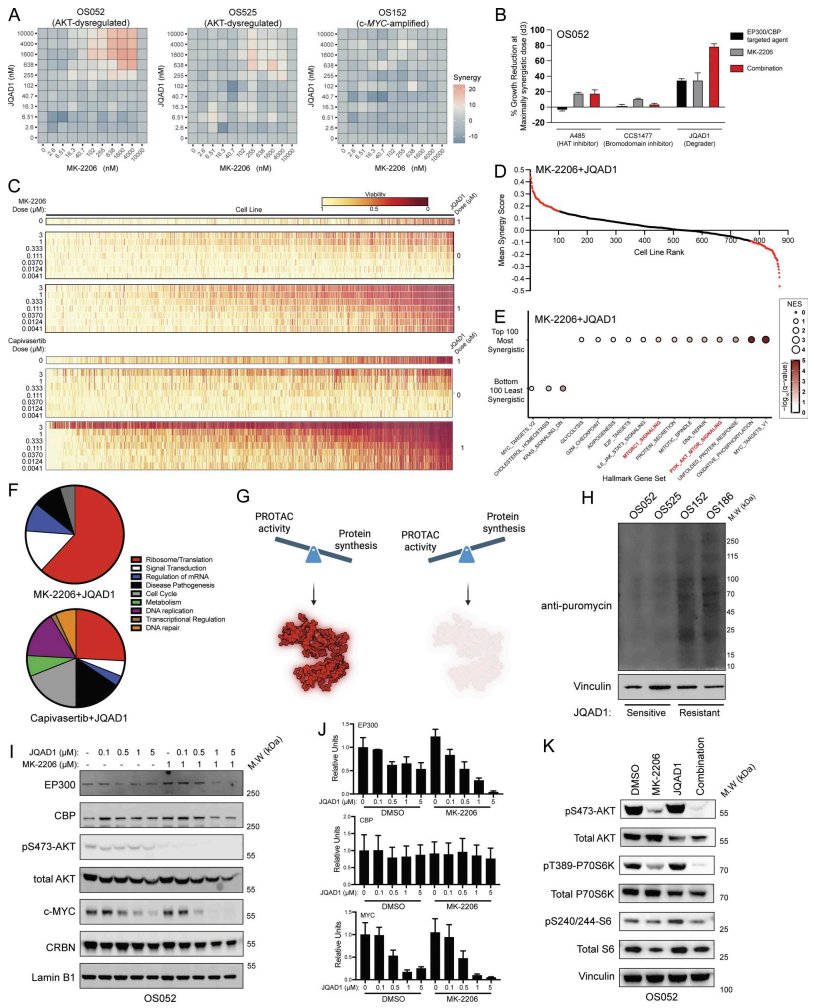
첫째, AKT 억제제 MK-2206과 JQAD1은 AKT 이상 조절 골육종 세포에서 시너지를 보였으며, c-MYC 증폭 세포에서는 중립적이었다. 871개 세포주 중 61.7%가 상가 또는 시너지를 나타냈고, 구조가 다른 또 다른 AKT 억제제인 capivasertib은 912개 세포주에서 유사한 경향을 재현하였다.
둘째, 시너지의 분자적 설명은 단백질 합성을 가리킨다. 시너지가 가장 강한 세포에서는 전사 서명이 리보솜 및 단백질 번역 경로에 농축되었다. 저자들은 하나의 모델을 제시한다. PROTAC의 분해 효과는 단백질 합성과 분해의 경쟁에 달려 있으며, AKT 억제제가 단백질 재합성 속도를 낮추면 EP300이 보충될 시간이 없어 분해가 더 철저해진다는 것이다. puromycin 표지 실험이 이를 뒷받침한다. JQAD1 민감 세포의 신생 단백질 합성 속도는 본래부터 낮았다.
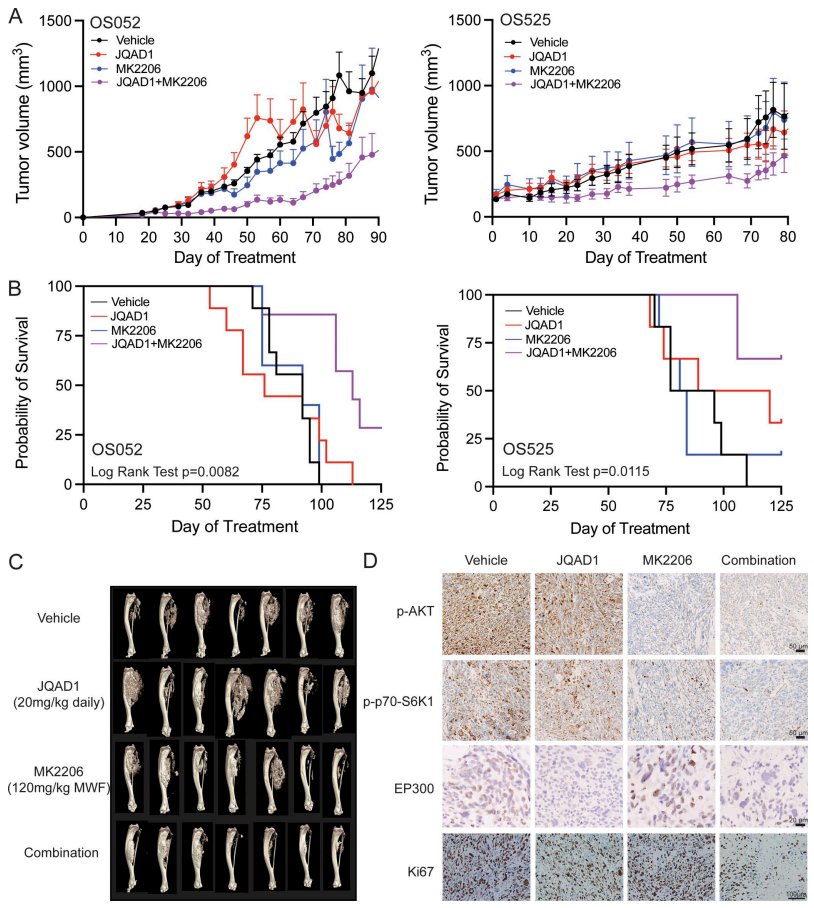
셋째, 정위 이식 모델이 체내 증거를 제공한다. 저용량 JQAD1과 MK-2206의 병용은 종양 성장을 유의하게 늦추고 생존을 연장하며 종양 관련 이소성 골 형성을 감소시켰다. 반대측 정상 골의 골 파라미터에서는 변화가 관찰되지 않았다.
실제적 의의: 유전적으로 정의 가능한 아군
이 연구의 중개적 가치는 우선 "AKT 이상 조절"을 실행 가능한 등록 기준으로 전환한 데 있다. 저자들이 AACR GENIE 코호트를 기반으로 추정한 바에 따르면, 이러한 변화는 골육종의 약 25%를 차지한다. 오랫동안 표적 옵션이 부재했던 고위험 아군에게 이는 추가 검증이 필요한 방향이다.
둘째, 이는 EP300 분해제와 AKT 억제제의 병용 논리가 골육종에 국한되지 않을 수 있음을 시사한다. AKT 경로 활성화와 활발한 단백질 번역을 특징으로 하는 모든 종양이 이 시너지 구간에 속할 가능성이 있다. 물론 이는 여전히 임상 연구로 검증해야 할 가설이다.
한계를 냉정하게 바라볼 필요가 있다. 모든 증거는 세포주, PDX 및 마우스 모델에서 비롯되었으며 인체 유효성 데이터는 없다. JQAD1 단일제의 체내 종양 부피 차이는 통계적 유의성에 도달하지 못했다. AKT 이상 조절에는 AKT 증폭, PTEN 결실, RTK 공동 증폭 등 다양한 형태가 존재하며, 이들이 약물에 일관되게 반응하는지는 저자들이 명시적으로 미탐구 과제로 제시한 바 있다. 또한 PROTAC 분자의 활성은 E3 리가아제 구성 요소의 발현에 의존하는데, 인체 종양에서의 이러한 이질성은 아직 체계적으로 평가되지 않았다.
요약과 고찰
후성유전학적 효소의 선택적 의존성을 한 신호 경로의 활성화 상태, 나아가 단백질 합성 속도와 연결지은 점이 이 연구에서 가장 흥미로운 부분이다. 이는 시사한다. 종양이 특정 염색질 조절 인자에 의존하는 것은 반드시 그 자체의 유전자에 적혀 있는 것이 아니라, 재프로그래밍된 인핸서 지도에 적혀 있을 수 있다는 것이다.
그렇다면, 어떤 약물의 민감성이 "전사 프로그램을 누가 재작성하는가"에 의해 결정된다면, 우리의 현행 유전자 분형 검사만으로 실제로 이득을 볼 환자를 선별하기에 충분한가?