ALPK3 유전자의 절단 돌연변이는 비후성 심근병증의 중요한 유전적 원인으로, 전체 사례의 약 2%를 차지한다. 이러한 환자들은 현재 근본적인 치료 수단이 부족하다. 최근 《네이처·심혈관 연구》에 발표된 한 연구는 AAV 벡터를 이용해 전장 ALPK3 유전자를 전달하려 시도했으며, 동물 모델과 인간 심장 오가노이드에서 현저한 기능 회복을 관찰했다.
이 연구의 특별한 점은 치료에 사용된 벡터 게놈이 5.8 kb에 달해 AAV의 통상적인 패키징 상한인 약 4.7 kb를 초과한다는 것이다. "과적재된" AAV 벡터가 어떻게 생체 내에서 효율적이고 안전한 유전자 전달을 실현할 수 있는가? 그 답은 프로모터 선택, 발현 요소 최적화 및 조직 특이적 조절의 다중 공학적 고려를 포함한다.
초용량 벡터의 설계 논리
연구자들은 먼저 두 가지 프로모터가 구동하는 ALPK3 발현 효율을 비교했다. 결과에 따르면, 심근 특이적 TNNT2 프로모터가 구동하는 인간 ALPK3 발현량은 광범위하게 발현되는 CMV 프로모터보다 약 5배 높았다.
이 차이는 프로모터 자체에서만 비롯된 것이 아니다. 벡터 설계에는 여러 최적화가 포함되었다: 53 bp의 합성 polyA 신호로 소 성장 호르몬 polyA 서열을 대체하고, 비조절 스페이서 서열을 삭제했다. 이러한 변경으로 벡터 게놈이 300개 뉴클레오티드 감소했다.
5.8 kb의 게놈은 여전히 전통적인 패키징 상한을 초과한다. 그러나 qPCR 검출 결과, 벡터 DNA 양쪽 말단의 복사수에 유의한 차이가 없었고, RNA 수준에서도 5′ 및 3′ 말단에 뚜렷한 차이가 없었다. 이는 해당 초용량 벡터가 생체 내에서 일부 단편만이 아닌 완전한 전장 서열을 전달할 수 있음을 시사한다.
ALPK3 단백질의 정확한 번역과 위치 확인도 검증되었다. Flag 태그로 표지된 ALPK3 단백질은 정확히 근절의 M대에 도달하여 ACTN2 및 OBSCN과 공동 위치를 나타냈다. 전장 단백질의 정확한 폴딩과 위치는 기능 실현의 전제 조건이다.
신생기 예방과 성체기 역전
연구자들은 환자 유래 Alpk3W1538X 돌연변이를 지닌 마우스 모델을 사용하여 두 그룹의 실험을 수행했다.
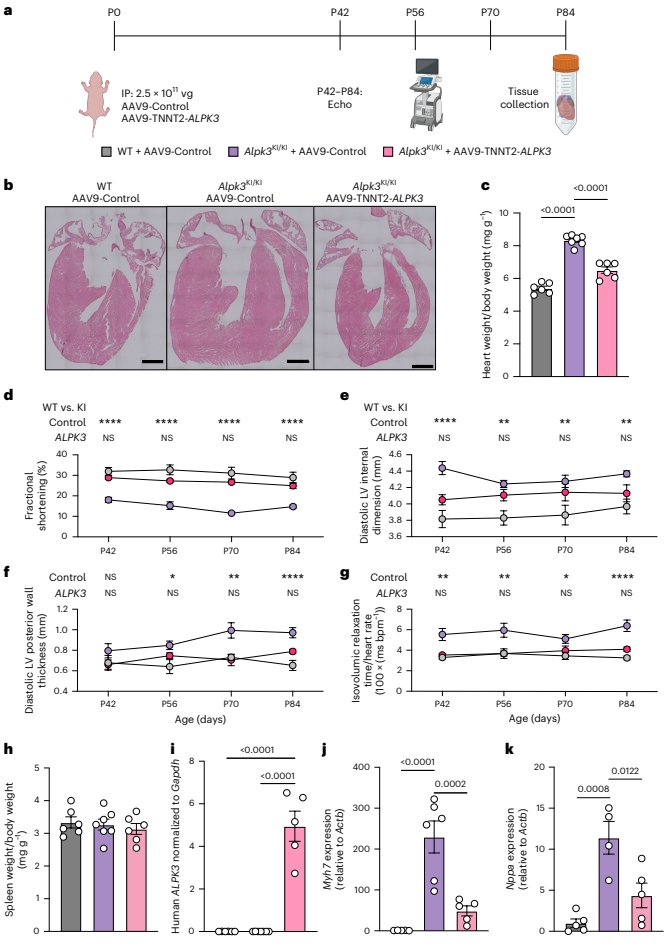
신생기(P0)에 단회 복강 주사로 2.5×10¹¹ 바이러스 게놈을 투여한 후, 12주령 시점에 치료군 마우스의 심장 무게는 대조군 대비 63% 감소했다. 심초음파 검사 결과, 치료군 마우스의 심기능 각종 파라미터는 단축 분율, 일회박출량, 심실벽 두께 및 이완 기능을 포함하여 야생형 수준에 근접하게 회복되었다.
더욱 주목할 만한 것은 성체기 치료 실험이다. 6주령의 Alpk3 돌연변이 마우스는 이미 명확한 심근병증 표현형을 나타냈다: 심장 확대, 수축 및 이완 기능 손상. 이때 꼬리 정맥을 통해 단회 1×10¹⁴ vg/kg 벡터를 주사한 후, 치료군의 심기능은 4주 이내에 야생형 수준으로 회복되었고 18주 실험 종료 시점까지 유지되었다.
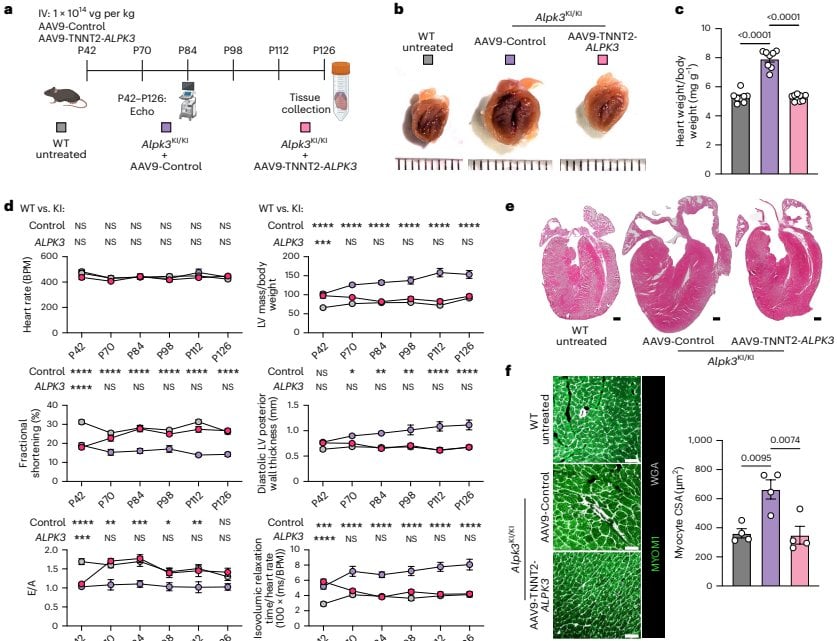
조직학적 분석은 병리적 역전을 확인했다. 치료군 마우스의 심근세포 단면적이 정상으로 회복되었고, 근절 구조가 규칙적으로 배열되었다. 연구자들은 해당 모델이 출생 시 이미 심근 비후가 존재했기 때문에, 관찰된 개선은 단순히 질병 진행을 저지한 것이 아니라 진정한 병리적 역전을 나타낸다고 지적했다.
주목할 점은, 야생형 마우스가 동일한 치료를 받은 후 심기능에 뚜렷한 변화가 없었다는 것으로, 이는 ALPK3 과발현 자체가 부정적 영향을 초래하지 않음을 시사한다.
단백질 항상성의 회복
ALPK3는 근절 M대에서 단백질 품질 관리 허브를 조직하여 수축 단백질의 전환을 조절하는 것으로 알려져 있다. 치료 기전을 탐구하기 위해 연구자들은 심장 조직에 대해 정량적 단백질체학 및 인산화 단백질체학 분석을 수행했다.
돌연변이 마우스에서 검출된 약 6,000개 단백질 중 1,612개의 발현이 이상했다. 증가한 단백질은 대부분 A대, 유비퀴틴 수식, 열충격 단백질 및 단백질 분해와 관련되었고, 감소한 단백질은 미토콘드리아, 번역 및 아미노산 대사와 관련되었다. ALPK3 유전자 치료 후에는 단 81개 단백질만이 발현 이상을 나타냈다——즉 질병 분자 특징의 95%가 역전되었다. 인산화 단백질체의 역전율은 더 높아 98%에 달했다.
굵은 필라멘트와 얇은 필라멘트 단백질의 불균형도 교정되었다. 돌연변이 심장에서 모든 굵은 필라멘트 단백질이 축적되고 얇은 필라멘트 단백질이 감소했다. 이러한 불균형은 수축 기능 장애를 직접 초래하는 것으로 여겨진다. 치료 후 둘 다 야생형 수준으로 회복되었다.
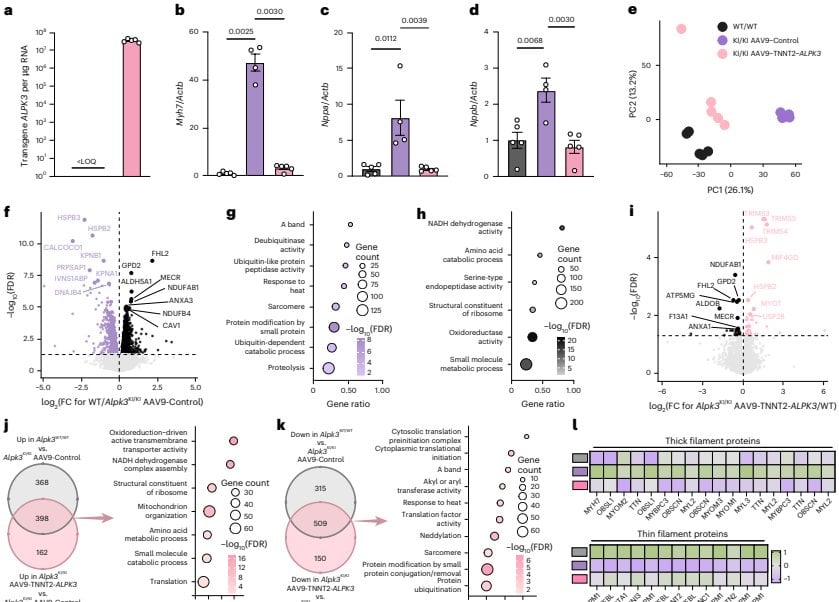
또한 돌연변이 심장에서 프로테아좀 활성이 현저히 억제되었고, 치료 후 회복되었다. 근절에 위치한 E3 연결효소 TRIM54, TRIM55 및 TRIM63이 치료 후 특이적으로 상향 조절되었다. 이러한 분자 수준의 변화들은 함께 하나의 결론을 가리킨다: ALPK3 유전자 치료는 단백질 항상성을 회복함으로써 심장 기능을 복구한다.
적응증 확장의 잠재력
ALPK3는 티틴(titin)과 M대에서 단백질 품질 관리 네트워크를 공유한다. TTN 절단 변이는 확장형 심근병증의 가장 흔한 유전적 원인으로, 비율이 최대 25%에 달할 수 있다. TTN 유전자는 10만 뉴클레오티드를 초과하여 AAV 패키징 능력을 훨씬 뛰어넘기 때문에 전통적인 유전자 대체 전략을 적용하기 어렵다.
연구자들은 ALPK3를 전달하면 TTN 유전자 자체를 우회하여 공통된 단백질 항상성 경로를 복구함으로써 기능을 개선할 수 있다고 가정했다. 이 가설을 검증하기 위해 그들은 TTN 절단 변이를 지닌 인간 다능성 줄기세포 유래 심근 오가노이드를 사용했다.
단일 핵 RNA 시퀀싱 데이터에 따르면, TTN 절단 변이는 유전자 용량 의존적 방식으로 ALPK3 발현을 감소시켰다. 기능 실험에서 TTNtv/+ 오가노이드의 수축력은 동형 대조군보다 현저히 낮았다. AAV6-ALPK3 처리 후 수축력은 야생형 수준으로 회복되었고, 다른 생리적 파라미터의 이상을 동반하지 않았다.
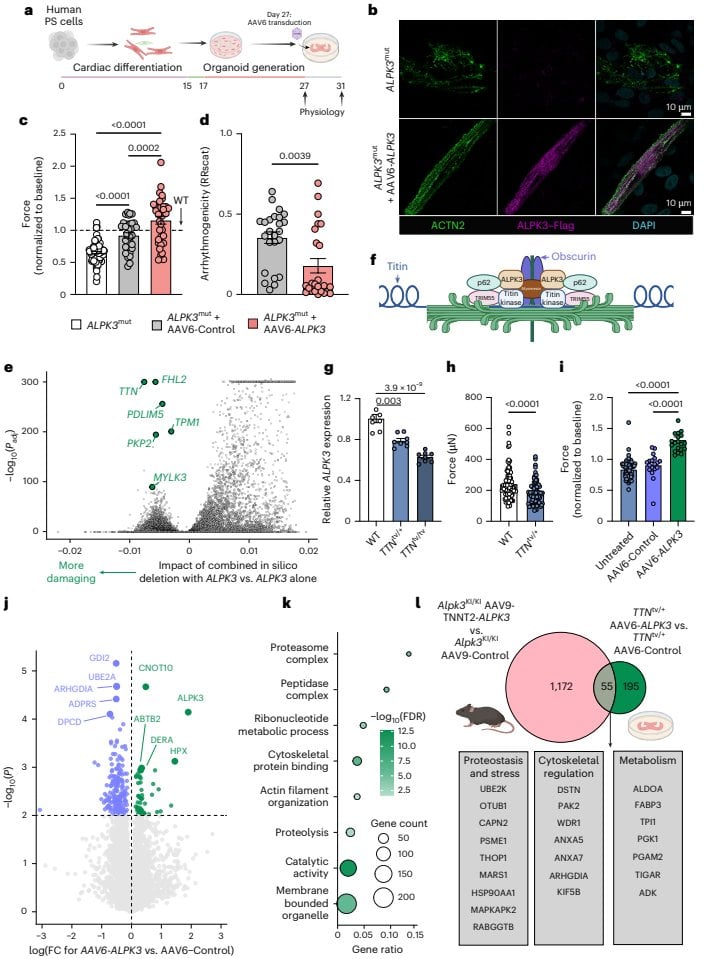
단백질체학 분석에 따르면, 치료군과 대조군 간 차이 단백질은 단백질 분해, 프로테아좀 및 세포골격 조절 등의 경로에 집중되었다. 마우스 데이터와 교차 비교한 후, 55개의 공유 단백질이 동정되었으며, 기능은 대부분 단백질 항상성, 세포골격 및 대사 조절과 관련되었다.
전장과 미니화의 취사선택
논의할 만한 문제는: 전장 ALPK3 벡터가 통상적인 패키징 용량을 초과한다면, 미니화 전략을 선택해야 하는가? 최근 한 연구에서 miniALPK3 구성을 보고했으며, 신생 마우스에서 부분적인 기능 회복을 실현했지만, 그 효과는 본 연구의 전장 단백질의 거의 완전한 회복에 미치지 못했다.
미니화 단백질은 또한 연결부위 신생 에피토프를 생성하여 면역 반응을 유발할 수 있다. 이는 미세 디스트로핀 유전자 치료에서 이미 보고된 바 있다. 연구자들은 벡터 게놈 축소가 중요한 고려사항임에도 불구하고, 현존 데이터는 전장 ALPK3 사용을 지지한다고 본다.
이 연구는 초용량 AAV 벡터의 실현 가능성에 또 하나의 증거를 제공한다. 초용량 벡터의 패키징, 정제 및 품질 관리는 통상적인 벡터와 어떤 차이가 있는가? 게놈 크기가 바이러스 입자 안정성, 형질도입 효율 및 장기 발현에 미치는 영향에 대해서는 아직 체계적인 데이터가 부족하다. 유전자 치료가 더 큰 유전자로 확장됨에 따라, 이러한 문제들은 점차 공정 개발의 핵심 의제가 될 것이다.